返回
再等等,还会延?可日历不会等人。
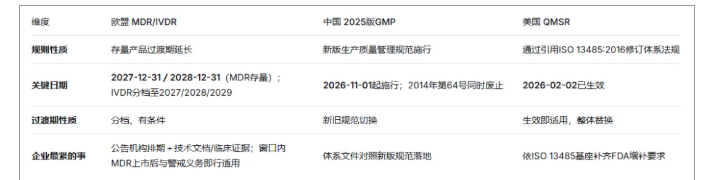
2026年已经走到10月,美国QMSR早已于2月2日生效,中国2025版GMP下个月(11月1日)施行,欧盟MDR两扇存量窗口分别指向2027-12-31和2028-12-31。
真正稀缺的,从来不是时间,而是能同时承接三地要求的体系与人力。
MDR一侧(依 (EU) 2017/745 第120条+(EU) 2023/607延长):
2026-05-26:定制式植入类Class III——该节点已过。
2027-12-31:Class III 与 植入类Class IIb。部分低风险例外器械(缝线、吻合钉、牙科填充物、正畸器具、螺钉、楔、板、丝、销、夹、连接件等)适用更晚一档。
2028-12-31:其余Class IIb、Class IIa 与部分Class I(无菌条件下上市或具有测量功能等)。
上述分档依据 (EU) 2023/607,该条例于2023年3月20日生效,对Class III和植入类IIb器械设定截至2027年12月31日,其余风险类别截至2028年12月31日。
IVDR一侧(依 (EU) 2017/746 第110条+(EU) 2024/1860延长):
2027-12-31:Class D(最高风险)
2028-12-31:Class C
2029-12-31:Class B 与 无菌Class A
(EU) 2024/1860于2024年7月9日在《欧盟官方公报》发布,明确Class D延长至2027年12月31日,Class C延长至2028年12月31日,Class B和无菌Class A延长至2029年12月31日。
这张日历的正确读法是“到期倒推”:
截止日 − 公告机构符合性评估周期 − 质量体系与上市后监管改造周期 − 技术文档与临床/性能评价准备周期 = 最晚启动日。
两个常见误区:
把截止日当“启动日”;
以为“延期=过渡期自动延续”。(EU) 2023/607与(EU) 2024/1860延长的是“有条件的过渡窗口”,不是自动续期。
依 (EU) 2023/607 对 MDR 第120条的修订:
器械持续符合原指令(MDD/AIMDD)要求;
设计与预期用途未发生实质改变;
不存在对健康与安全的不可接受风险;
在规定期限前(2024-05-26)已建立符合MDR要求的质量管理体系;
规定期限前(2024-05-26)已提交符合性评估正式申请,并在2024-09-26前与公告机构签署书面协议。
上述第4、5项条件确认:制造商须在2024年5月26日前建立符合MDR要求的质量管理体系,并在2024年5月26日前向公告机构提交正式申请,在2024年9月26日前签署书面协议。
三个要点:
“窗口”与“证书”是两件事:延长的是产品流通窗口,不等于MDD证书被续期。
一旦发生实质改变,窗口可能提前关闭:扩产、改工艺、换供应商之前,先过“是否构成实质改变”这道门。根据MDR第120条第3款,遗留器械在过渡期内不得在设计或预期用途方面发生重大变化。
过渡窗口内,MDR上市后监管、警戒、市场监督要求即行适用——“用旧指令的证书,守新法规的上市后义务”。
关于2025年12月的定向修订提案:欧盟委员会于2025年12月16日提出COM(2025) 1023 final(程序号2025/0404 (COD)),拟修订 (EU) 2017/745、(EU) 2017/746,方向包括简化规则、改进符合性评估、纳入AI相关规则、加强短缺监测等。关键判断:提案尚未生效,可用于判断方向,不能作为合规规划依据。
关键数据核实:
美国QMSR:FDA于2026年2月2日正式实施QMSR,修订21 CFR Part 820,通过引用方式纳入ISO 13485:2016。同日FDA停止使用QSIT检查技术,启用新的检查程序。
中国2025版GMP:国家药监局2025年第107号公告发布新版《医疗器械生产质量管理规范》,自2026年11月1日起施行,原2014年第64号公告同时废止。
三地趋同方向:三方都向 “ISO 13485为共同基座+各国增补要求” 靠拢。MDSAP与IMDRF的协同是佐证——MDSAP基于ISO 13485要求,整合五个参与国(美国FDA、加拿大Health Canada、巴西ANVISA、澳大利亚TGA、日本PMDA)的法规特殊性,实现一次审计覆盖多国。
因为真正执行时,企业面对的是一连串具体问题:
公告机构排期排到什么时候?书面协议还能不能签?
“实质改变”的边界在哪里?扩产、换供应商算不算?
技术文档、临床评价、PMS/PMCF、警戒体系,谁先谁后?
中国2025版GMP下个月施行,文件和数据管理、生产管理章节怎么对照?
美国QMSR已经生效,ISO 13485基座上还要补哪些FDA增补要求?
三地项目如果分别立项,重复投入谁来买单?
这些问题,正是金飞鹰每天在帮企业解决的问题。
金飞鹰是国内领先的医疗器械一站式注册认证咨询与软件开发管理综合性服务集团公司,成立于2007年。集团总部位于深圳南山,并先后在广州、四川、湖南、江苏、广西、湖北、重庆等多地设立分支机构及办事处。
集团以“诚信、务实、专业、专注”的服务理念,为国内&国外医疗器械研发者、生产者、经营者、使用者提供从产品立项、设计开发、厂房选址、厂房平面布局规划、洁净厂房设计规划、企业硬件配置、设备选型、配置到人力资源组建、产品技术要求制定、检验检测辅导跟踪、临床评价、临床试验、质量管理体系(GMP、GSP、GB/T 42061、ISO 13485、QSR 820、MDSAP多国认证等)建立、运行、审核、获证的“全方位、一站式”医疗器械产业专业解决方案。
金飞鹰在美容类医疗器械产品领域积累了丰富的国内外注册/认证辅导经验,主要包括:
有源产品:激光、强脉冲光(IPL、DPL、牛奶光)、红蓝紫光、RF射频、超声、中低频电刺激及电子助推装置类等;
无源产品:医用重组型胶原蛋白、透明质酸钠、无针注射器、液体成膜敷料类等;
服务区域:国内注册/进口注册,美国FDA、欧盟CE认证、英国UKCA、加拿大MDL/MDEL、澳大利亚、巴西、沙特、日本、韩国、东南亚等国外注册。
金飞鹰核心服务能力:
欧盟 MDR/IVDR 过渡期与合规:五条件核查与差距分析、公告机构对接与排期支持、技术文档编写与审核、临床评价/性能评价、PMS/PMCF/警戒体系搭建、质量体系MDR升级与公告机构审核辅导
中国 NMPA 注册与2025版GMP落地:新版GMP体系文件对照与换版、注册申报、变更控制、注册核查与飞行检查准备
美国 FDA/QMSR 与 ISO 13485:QMSR转换差距分析、ISO 13485体系搭建与升级、FDA 510(k)、工厂注册、列名、QMSR审核辅导
三地映射与一体化体系:以ISO 13485为基座,一次差距分析覆盖欧盟/中国/美国,按各地“增补要求”分层补齐
法规跟踪与信息纪律:严格区分“现行有效”与“提案中”,关键节点缓冲规划
案例:红蓝光面罩FDA 510(k)成功获批
金飞鹰成功辅导某企业旗下红蓝光面罩产品顺利获批FDA 510(k),产品正式迈入美国市场合规上市新阶段。该产品在美国属于II类医疗器械,需同时适用OHS(OTC光疗除皱)和OLP(非处方痤疮光疗)两个产品代码。金飞鹰团队完成产品分类界定、检测辅导、技术文档编制及510(k)申请全流程。
案例:业内首款手持“三合一”射频皮肤治疗仪获注册证
金飞鹰辅导广东企业成功取得射频皮肤治疗仪注册证,并且是业内第一张手持式射频皮肤治疗仪(集射频、微电流、光于一体)注册证。该产品在中国作为第三类医疗器械管理(分类编码09-07-02)。
案例:手动冲耳器CE-MDR合规
金飞鹰接手一类非无菌、非测量医疗器械手动冲耳器CE认证项目,凭借扎实的MDR法规功底,依据MDR Annex VIII Rule 5精准锁定分类,严格按MDR Annex II要求完成全套技术文档编制,一次性通过欧代评审,并快速完成与荷兰欧代Kingsmead Service B.V.的对接与签约。
确定性只能来自两件事:
条件是否满足,公告机构是否已经排上你。
2026年还剩不到三个月,中国2025版GMP即将施行;2027-12-31和2028-12-31两扇窗正在倒计时。如果你们的MDD证书公告机构书面协议还没签,窗口理论上就与你无关了——这句话不好听,但比到了2027年才发现要好。
金飞鹰建议:
先做一次基于ISO 13485的三地差距分析,再按各地增补要求分层补齐。不要分别立项,不要重复投入,不要把项目计划排到截止日当天。
赋能医械全链专业成长,护航中国器械高质创新发展。
本文基于公开政策与行业信息整理,不构成合规结论或经营建议。欧盟过渡期安排以官方文本为准;COM(2025) 1023 final为立法提案、尚未生效;中国与美国法规以官方发布为准。
信息来源:网络