返回
1. 开发工具资格认证 ≠ 具体产品获批
医疗器械开发工具(MDDT)这类机制,核心是让申办方可以复用某种测量工具。它认证的对象是“工具”和“使用环境”,不是某个具体产品。
FDA官方表述明确区分了这两件事:MDDT资格认定是FDA对“在特定使用环境下,该工具的结果可以被依赖用于器械评估和监管决策”的结论,但它不同于器械的上市许可或批准。产品仍然要按适用路径完成性能验证、临床评价和注册审评。把“工具可用”误读成“产品获批”,会把两套证据混在一起。
2. 教学模块的一行标题 ≠ 政策文件
监管机构学习平台里出现一个教学模块标题,只能说明该材料存在,不能直接当成资格规则或政策依据。解释性资源页、教学材料、官方索引,和具有约束力的政策文件,状态不能互换。把教学标题升级成政策证据,是偷换状态。
3. 自家数据集准确率 ≠ 可移植测量
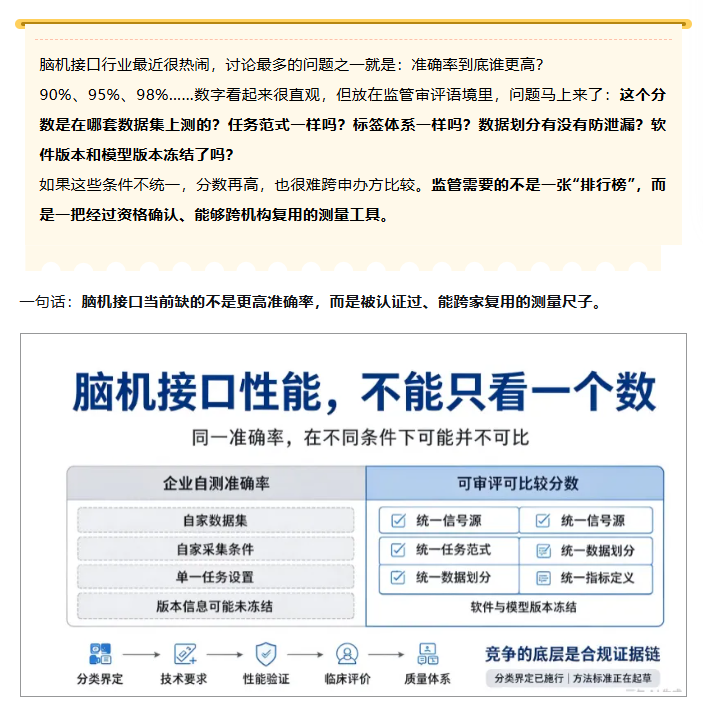
在自家训练集、自家采集条件下得到的准确率,是产品开发证据的一部分,但它不等于跨申办方可复用的测量结果。基准数据集、任务范式、受试者划分、标签规则、统计处理、工具版本,只要有一项不统一,数值就不能简单并列。指标名称不等于指标定义,准确率不带分母和条件,就只是一个品牌词。
截至2026年11月上旬的公开信息,国内脑机接口监管研究有两个关键信号。
第一,国家药监局2026年第24号通告于2026年6月30日发布,《脑机接口医疗器械产品分类界定指导原则》和《脑机接口医疗器械通用名称命名指导原则》两项指导原则自发布之日起施行。分类界定指导原则明确,脑机接口医疗器械应当同时具备4项核心技术特征,其中包括“测量中枢神经系统(脑和脊髓)产生的神经信号”和“实时解码并将解码输出的指令直接用于实现产品主要预期用途”。这很重要,但要注意:分类生效,不等于统一阈值、统一数据集、统一任务范式已经发布。
第二,国家标准计划20262651-T-464(《采用脑机接口技术的医疗器械 神经电信号采集与解码性能评价通用方法》)于2026年5月22日下达,当前状态为“正在起草”,项目周期15个月。它属于方法层标准计划,不是工具资格目录,也不是现成的法定参数表。
所以,国内一侧的现状可以概括为:指导原则已落地,分类界定先行;测量工具资格和统一的神经信号采集与解码评价方法,仍在起草途中。
讨论脑机接口性能,不能只看最后那个数。一个可审评、可比较的分数,背后至少要挂回四层条件:
神经信号采集:信号源、采样条件、电极位置、预处理流程要冻结。
任务范式:指令、反馈、失败规则、会话结构要冻结。
数据集划分:受试者和会话归属要冻结,防止信息泄露。
评价指标:标签体系、统计处理、置信区间和缺失值规则要冻结。
此外,工具版本、模型版本、软件版本和适用范围也要明确。官方是否已经逐项给出这些要求,目前不少事项仍待核。可以把它理解为一套方法框架,而不是已经生效的监管参数表。没有统一参数,不代表数据没有价值;但不可比的数值,不能并列成排行榜。
做监管研究,最怕把不同状态的材料混着用:
FDA CDRH学习材料里的一行教学标题,只能记“文件存在”,不能当资格规则;
MDDT资格指南(Qualification of Medical Device Development Tools,FDA于2023年7月17日发布)给出的是工具资格的程序框架,取得官方正文后方可作为程序依据;
植入式脑机接口指南,正文未核到时不能当条款依据;
生物相容性资源页、ISO 10993-1,可用于释义,但不提供工具资格路径;
脑机接口分类界定指导原则,判定产品管理属性,不是工具资格机制;
GB方法标准计划,属于方法层项目,不是资格目录。
分类指导原则管的是“产品是什么、按几类管”,MDDT管的是“测量工具能不能被复用”。两件事不在一个层面上。
在FDA已公开的MDDT资格工具列表中,确实存在“Neuro”产品领域的工具,例如OsiriX CDE Software Module(2019年3月12日)被列在Neuro产品领域下,工具类型为NAM。但需要注意的是,该目录的存在,并不等于脑机接口专用的“神经解码准确率测量工具”已经被资格认定。已获资格目录中有神经相关工具,与“脑机接口基准测量工具已经就位”,仍然是两个不同的事实。
同样,关于BCI指南是否已强制要求统一数据集与范式,公开正文未逐字核到的事项,只能写成“待核”,不能补成确定结论。未检索到,不等于全球为零;缺数不是失败,而是证据状态。
统计截止、样本口径、证据等级都要写清楚。本文基于截至2026年11月6日可访问的官方索引与公开原文整理,未取得正文逐字段落的事项按待核处理;不构成投资建议,也不是诊疗建议。
脑机接口的竞争,表面看是准确率,底层其实是合规证据链。谁能更早把分类界定、软件注册、性能验证、临床评价、质量体系串起来,谁就更可能在政策窗口期少走弯路。
这也是为什么,做BCI产品注册,不能等算法“刷到最高分”才开始。
💡 当政策东风已至、标准体系日臻完善,谁能率先跨越合规门槛,谁就能抢占千亿级市场的先发优势。
🌟金飞鹰药械咨询技术服务集团,成立于2007年,总部位于深圳南山,是国内领先的医疗器械一站式注册认证服务机构。深耕医疗器械合规服务领域十九载,累计服务4000+实战案例,服务网络覆盖中国(含进口)、FDA、CE、UKCA、加拿大、澳大利亚、巴西、沙特、日本、韩国、东南亚等全球主要市场。
🚀 在脑机接口这一前沿且高度监管的领域,金飞鹰已率先布局,实战先行。我们为非侵入式、全侵入式、半侵入式三大技术路线的脑机接口产品提供注册申报服务,覆盖产品分类界定、技术要求制定、生物学评价、软件注册、临床试验、质量体系建立到上市后监管的全生命周期。更重要的是,金飞鹰在非侵入式脑机接口相关产品方向已形成“分类界定+注册取证”的连贯实战积累:非侵入式脑机接口医疗器械项目已取得分类界定;同时,由金飞鹰全程辅导的客户企业成功取得药监局医疗器械注册证(脑电记录仪)。这意味着,在脑电采集、软件注册、质量体系等脑机接口注册的关键环节,金飞鹰已有可复用、可落地的实战经验,能够帮助企业在合规路径上少走弯路、加快产品上市进程。
✨ 我们的核心优势在于:
✅深谙法规前沿紧密跟踪国家药监局、工信部、标委会最新动态,对脑机接口分类界定指导原则、标准体系建设规划有精准解读和预判能力。
✅攻克技术难点对侵入式电极生物相容性评价、脑电算法软件注册、人因工程验证等脑机接口特有的注册难点,已形成成熟应对方案和标准化操作流程。
✅全球注册能力除NMPA外,同步提供FDA(含突破性设备申请)、CE(MDR)、UKCA、加拿大HC、澳大利亚TGA、巴西ANVISA等主要市场的注册咨询服务,助力企业实现全球化布局。
✅丰富案例积累十九年4000+案例积淀,涵盖有源、无源、植入、软件、AI辅助诊断等多品类,为脑机接口复杂产品提供可靠经验借鉴。
🎯 立法护航,产业将起。金飞鹰助您合规启航,赢在起点!
本文为行业研究方法论,不构成投资建议或医疗建议;监管要求以官方发布为准。