返回
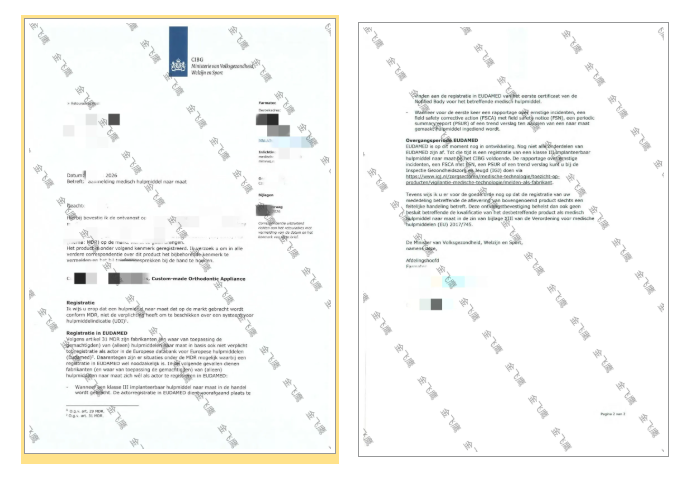
由【金飞鹰】辅导的一家企业,其生产的定制正畸矫治器(Custom-made Orthodontic Appliance)成功收到了来自荷兰官方监管机构出具的备案确认函!
这标志着该企业的定制正畸矫治器在欧盟MDR法规框架下,已顺利完成目的国的合规准入,为进一步拓展欧洲业务拿下了关键的一环!
借着这份新鲜出炉的文件,【金飞鹰】为您带来3个关于定制类器械出海的硬核法规干货,帮您提前避坑!
💡 金飞鹰干货解析:定制类器械出海的3个“冷知识”
干货一:定制类器械,真的不需要“CE证书”吗?
很多做定制正畸或义齿的客户一上来就问:“办个定制器械的CE证书多少钱?”
其实,根据欧盟MDR (EU 2017/745) 法规规定,定制类医疗器械通常不需要公告机构(Notified Body)介入并颁发传统的CE证书。
正确的合规路径是: 企业需自行起草并签署符合性声明(Declaration of Conformity),同时严格按照目的国官方机构的要求完成备案注册。此次金飞鹰正是精准把握了当地备案要求,协助该款定制正畸矫治器一次性通过审核。
干货二:定制器械通常可以豁免 UDI(唯一标识)
正如官方文件正文“Registratie”段落所确认的:符合MDR定义的定制类器械,没有义务建立医疗器械唯一标识(UDI)系统。这能为企业省去一大笔赋码和数据库维护的成本。当然,前提是你的产品必须严格符合“为特定患者定制”的法规定义(如本次获批的定制正畸矫治器)。
干货三:EUDAMED 注册的“特例”必须牢记!(高风险区)
文件中也详细说明了 EUDAMED 数据库的注册要求。通常情况下,仅生产定制器械的制造商无须在EUDAMED中作为“经济运营者(Actor)”进行注册。
⚠️ 但请注意,以下几种情况属于例外,必须触发注册义务:
当产品属于III类可植入定制器械,且涉及公告机构(Notified Body)介入发证环节时(公告机构需在EUDAMED中录入相关证书信息);
当发生严重事件(MIR)需要上报时;
当触发现场安全纠正措施(FSCA)等警戒系统报告时。
以上就是我们本期分享的有关【定制正畸矫治器出海欧洲及MDR法规合规】的内容啦,假如您有相关产品注册需求,欢迎联系我们!(拨打下方电话或添加文末客服微信均可)
当然,假如您有其他医疗器械注册需求,也欢迎联系我们咨询!
我们的业务范围包括但不限于:国内外医疗器械(包含有源、无源、植入、无菌、义齿、IVD)注册、进口医疗器械注册、许可备案、体系辅导、企业培训等。
国内外医疗器械注册一站式服务,请认准金飞鹰!